BIOLOGIA MOLECULAR
Retículo endoplasmico rugoso

El retículo
endoplásmico (RE) es una subestructura presente en eucariontes, que provee a la
célula de una gran superficie para la organización espacial de reacciones
químicas y de síntesis de moléculas.
En general, se le
podría definir como el sitio de síntesis de proteínas, hormonas esteroides,
fosfolípidos y ácidos grasos; así como encargado del secuestramiento y
almacenamiento del Ca2+ intracelular y donde se llevan a cabo reacciones de
desintoxicación de la célula.
-
El
retículo endoplásmico (ER) es una red de
membranas que abarcan gran parte del citoplasma
-
El
retículo probablemente evoluciono a partir de invaginaciones de la membrana
plasmática
-
En
el retículo se encuentra un espacio extenso o “luz”, separado del citosol
vecino por la membrana del retículo endoplásmico
-
La
composición del espacio luminal o cisternas dentro de las membranas del ER es
muy diferente de la del espacio citosolico circundante
-
El
ER es una estructura altamente dinámica que muestra recambio y reorganización
continuos
-
Está
dividido en retículo endoplásmico rugoso (RER) y el retículo liso (SER)
-
El
ER rugoso se define por la presencia de ribosomas unidos a su superficie
citosolica
-
El
ER liso por su parte carece de ribosomas
-
El
RER casi siempre se compone de una red de sacos aplanados (cisternas)
-
El
RER se continua con la membrana externa de la envoltura nuclear, que también
tiene ribosomas en su superficie
citosolica
-
Los
elementos membranosos del SER son curvos y tubulares
-
Forman
un sistema de tuberías interconectadas que ondulan por todo el citoplasma
-
Cuando
se realiza la homogeneización de las células:
-
El
SER se fragmenta en vesículas de superficie lisa
-
El
RER se fragmenta en vesículas de superficie rugosa
-
Ambos
retículos realizan ciertas actividades comunes, como la síntesis de algunos
lípidos y colesterol
-
Las
presencia de proteínas para flexion de la membrana, llamadas reticulones induce
y conserva un alto grado de curvatura de los túbulos de SER
-
Las
células que secretan grandes cantidades de proteínas, como las pancreáticas o
las células de las glándulas salivales, tienen regiones extensas de RER
v Retículo endoplásmico
liso
-
Esta
muy desarrollado en diversos tipos celulares, entre ellos los del musculo
esquelético, túbulos renales y glándulas endocrinas productoras de esteroides
-
Funciones:
-
Síntesis
de hormonas esteroideas en las células endocrinas de las gónadas y la corteza
suprarrenal
-
Desintoxicación
en el hígado d diversos compuestos orgánicos, como barbitúricos y etanol, cuyo
consumo crónico puede conducir a la proliferación del SER en las células
hepáticas
-
La
desintoxicación la realiza un sistema de enzimas que transfieren oxigeno
(oxigenasas), incluida la familia del citocromo P-450
-
Pueden
oxidar miles de compuestos hidrófobos y convertirlos en sustancias más
hidrófilas y más fáciles de excretar
-
Estas
enzimas metabolizan muchos medicamentos prescritos y la variación genética en
estas enzimas en los seres humanos
-
Secuestro
de iones calcio en el citoplasma celular
-
La
liberación regulada de Ca+ del SER de células musculares esqueléticas y
cardiacas (retículo sarcoplásmico)
v Retículo endoplasmico
rugoso
-
Funciones:
-
Las
investigaciones iníciales se realizaron en células que secretan grandes
cantidades de proteínas, como las células acinares del páncreas o las células secretoras
de moco del recubrimiento del tubo digestivo
-
El
núcleo y un conjunto grande de cisternas de RER se localizan cerca de la
superficie basal de la célula, la cual esta próxima al aporte sanguíneo
-
El
RER es el punto inicial de la vía biosintetica: es el punto donde se sintetizan
las proteínas, cadenas de carbohidratos y fosfolipidos que viajan por los compartimientos
membranosos de la célula
v Síntesis
de proteínas en ribosomas unidos a la membrana o en ribosomas libres
-
El reticulo
endoplásmico rugoso es un sitio de síntesis de proteínas de secreción
(secretoras) en las células acinares pancreáticas
-
Para otros tipos de células secretoras, incluidas
las células caliciformes del intestino que secretan mucoproteinas
-
Las células endocrinas que producen hormonas
polipeptidicas
-
Las células plasmáticas que secretan
anticuerpos
-
Las células hepáticas que secretan proteínas séricas
a la sangre
-
Los polipéptidos
se sintetizan en dos puntos distintos dentro de la célula
-
La
tercera parte de las proteínas codificadas por el genoma de mamíferos son
sintetizados en los ribosomas unidos a la superficie citosolica de las
membranas RER
-
Incluyen: las proteínas que secreta la célula,
proteínas integrales de la membrana y proteínas solubles
-
Otros polipéptidos se sintetizan en ribosomas
libres, es decir, lo que no están unidos al RER y luego se liberan al citosol
-
Esta clase incluye: proteínas destinadas a
permanecer en el citosol (proteínas de la glucolisis y las proteínas del
citoesqueleto), proteínas periféricas, proteínas que se transportan al
nucleo y proteínas que se incorporan a
los peroxisomas, cloroplastos y mitocondrias
v
¿Qué determina
el sitio de la célula en el que se sintetiza una proteína?
-
La
síntesis de una proteína dependía de la secuencia de aminoácidos en la porción
amino-terminal del polipéptido primera parte que surge del ribosoma durante la
síntesis de proteínas.
-
Las
proteínas secretoras contienen una secuencia de señal en su extremo
amino que dirige al polipéptido emergente y al ribosoma hacia la membrana del
retículo endoplásmico.
-
El
polipéptido se mueve en dirección al espacio de cisterna del retículo
endoplásmico, un canal acuoso recubierto con proteína en la membrana del
retículo endoplásmico.
-
Este se
mueve por la membrana conforme se sintetiza (al mismo tiempo de la traducción
-
Transporte
de las proteínas precursoras desde el citosol a la membrana del RER
-
Los elementos
moleculares requeridos para dirigir una cadena polipeptídica (unida a un
ribosoma) a la membrana del RER son:
-
Partícula de reconocimiento de la señal 1 (SRP), receptor de la
partícula de reconocimiento de la señal 2 (SRPR), La secuencia señal 3
(SS)
-
1
(SRP):es un complejo ribonucleoproteico soluble que comprende seis
polipéptidos y un RNA de 300 nucleótidos, dirige proteínas secretoras y de
membrana al RE.
-
2 (SRPR) en mamíferos sólo
se ha encontrado en la membrana del RE y es una proteína integral de membrana
compuesta de las subunidades SRα y SRβ. Ambas subunidades son GTPasas
-
La 3 (SS): Localizada en el extremo amino-terminal
de las proteínas nacientes, contiene un núcleo de 8 a 30 aminoácidos
hidrofóbicos y que se encuentra en las proteínas que siguen la ruta secretora.
-
Translocación de proteínas:
-
Primer
paso en el proceso de transporte de las proteínas que habrán de formar parte de
otros organelos.
-
Proceso
mediante el cual un polipéptido naciente se transporta a través de la bicapa
lipídica hacia el lumen (en el caso de proteínas secretoras)
-
Se
inserta en la membrana (en el caso de proteínas integrales de membrana), evento
que puede ocurrir cotraduccionalmente o postraduccionalmente.
v
Síntesis
de proteínas secretoras, lisosómicas o vacuolares vegetales en los ribosomas.
-
1- La
síntesis del polipéptido inicia después de que un ARN mensajero se une a un
ribosoma libre, es decir, uno que no esté unido con la membrana citoplasmática
-
2- Los
polipéptidos tienen una secuencia de señal (SS) la cual se localiza en el
extremo amino, a la cual se le unirá el SRP en el polipéptido naciente como al
ribosoma, deteniendo temporalmente la síntesis de más polipéptido.
-
3- La SRP
sirve como marca para permitir que el complejo entero (SRP-ribosoma-polipéptido
naciente) se una de manera específica a la superficie citosólica de la membrana
del ER. Ocurre a través de 2 interacciones:
Entre la SRP y el
receptor de SRP.
Entre el ribosoma
y el translocón
-
4.- Una
vez que el complejo SRP-ribosoma-cadena naciente se une a la membrana del ER,
se libera la SRP de su receptor, el ribosoma se une al extremo citosólico del
translocón y la secuencia de señal (SS) se inserta en el estrecho canal acuoso
del translocón.
-
5-El
polipéptido comienza a crecer de nuevo pasando a la luz del ER. Cuando termina
la traducción y el paso del polipéptido completo por el translocón, el ribosoma
unido a la membrana se libera y el tapón helicoidal se reinserta en el canal
del translocón.
v
Procesamiento
de proteínas recién sintetizadas en el RE
-
Conforme
entra a la cisterna del RER, un polipéptido naciente es sujeto de la actividad
de diversas enzimas situadas en la luz del RER
-
La
porción amino-terminal que contiene el péptido de señal se retira la mayor
parte de los polipéptidos nacientes por acción de la enzima peptidasa de
señal.
-
Los
carbohidratos se agregan a la proteína naciente mediante la enzima oligosacariltransferasa
-
El RER es
una planta procesadora de proteínas.
-
La luz
del RER está empacada con chaperonas
-
Las chaperonas: Reconocen proteínas desplegadas o
mal pegadas, se unen a ellas y les dan oportunidad de adquirir su estructura
correcta
-
La luz
del RE contiene varias enzimas procesadoras como:
-
PDI (disulfuro
isomerasa de proteína)
-
Las
proteínas entran en la luz del RE con sus residuos cisteína (-SH) pero salen
con muchos de estos residuos unidos entre sí como disulfuros oxidados (-SS-).
Catalizado por la PDI (reordenamiento).
-
La luz de
las cisternas del RE favorece la modificación, el plegamiento y el ensamble de
proteínas de la célula.
v
Biosíntesis
de membrana en el RE
-
Las
membranas no surgen de novo, sino que surgen de membranas preexistentes.
-
Las
membranas crecen conforme las proteínas y lípidos recién sintetizados se
insertan en las membranas existentes en el ER.
-
Los
componentes de la membrana pasan del RE a todos los demás compartimientos de la
célula.
-
Cuando la
membrana se mueve, sus proteínas y lípidos se modifican por efecto de las
enzimas que residen en los diversos organelos de la célula.
-
Las
membranas celulares son asimétricas.
v
Síntesis
de los lípidos de la membrana
-
La mayor
parte de los lípidos de la membrana se sintetiza por completo dentro del
retículo endoplásmico
-
Excepciones: La esfingomielina y los glucolípidos (ER---Aparato de Golgi) y Lípidos de
mitocondrias y cloroplastos, se sintetizan por enzimas
-
Enzimas
participantes: Proteínas integrales del ER, sus sitios activos dirigidos hacia
el citosol.
-
Los
fosfolípidos recién producidos se insertan en la mitad de la bicapa dirigidos
hacia el citosol.
-
Algunos
migran hacia la hoja contraria por acción de las enzimas flipasas.
-
Son
transportados del RE al Aparato de Golgi y la membrana plasmática.
v
Las
membranas de los diferentes organelos tienen una composición de lípidos muy
diferente y puede contribuir a varios cambios como:
-
1) La mayor
parte de los organelos tienen enzimas que modifican los lípidos que ya están
dentro de su membrana y convierten un tipo de fosfolípidos.
-
2) Cuando
las vesículas se desprenden de un compartimiento, algunos tipos de fosfolípidos
pueden incluirse dentro mientras que otros se dejan atrás.
-
3) Las
células contienen proteínas de transferencia de lípidos (facilitan el
transporte de lípidos desde el RE a otros organelos sin la participación de las
vesículas de transporte) que pueden unir o transportar a los lípidos a través
del citosol acuoso de un compartimiento a otro.
v
Glucosilación
en RER
-
Las
proteínas formadas en ribosomas unidos a membrana: Glucoproteinas
-
Función: Sitios de
unión para interactuar con otras moléculas
-
Plegamiento
correcto de la proteína
-
Oligosacaridos
son Consistentes y predecibles, Transfieren un monosacárido específico de un
azúcar-nucleótido, como GDP-manosa o UDP-N-acetilglucosamina al extremo en
crecimiento : Glucosiltransferasas
-
N-glicosilación:
Si hay ausencia provoca la muerte de los embriones antes de la implantación y
la interrupción parcial de esta vía en el RE, causa trastorno hereditarios en
cualquier órgano y sistema
v
Enfermedades
congénitas de la glucosilación
-
Enfermedades
congénitas de la glucosilación: es por eso que se realizan:
-
Pruebas
sanguíneas que detectan CDG1b por la deficiencia de la enz. fosfomanosa
isomerasa, que convierte la fructosa 6-P en manosa 6-P
-
Su tratamiento seria: Complementos orales de manosa
v
Mecanismos
de destrucción para proteínas mal plegadas
-
ERAD
(Degradación vinculada al RE)
-
Del RE
van al citosol por transposición inversa
-
Las
cadenas de oligosacáridos se retiran y las proteínas mal plegadas se degradan
en los proteosomas
v
Mecanismos
que aseguran la destruccion de proteinas mal plegadas
-
UPR
(Respuesta de proteína no plegada)
-
Se forman
a mayor velocidad de la que pueden transportarse al citoplasma por lo que se
acumulan
-
Las
moléculas BiP funcionan como chaperonas manteniendo activo los receptores
v
Del RE al
aparato de Golgi
-
Sitios de
salida del RER sin ribosomas, se forman las primeras vesículas de transporte
-
Ya que se
desprenden varias vesículas de transporte se fusionan para hacerse más grandes
(transporte versículo tubulares) y formar túbulos interconectados
(Compartimento intermedio)
Enfermedades
Creutzfeld-Jakob (CJD)
-
Fallo Neurodegenerativo,
Pérdida de la coordinación motora, Demencia
-
Es Hereditaria,
Adquirida y conocido como Síndrome de las vacas locas
-
El gen es
Gen PRNP
-
prion
protein cellular scrapie
Alzheimer
-
Manifestación: Pérdida
de la memoria, Confusión, Pérdida de
la capacidad para razonar
-
Depósitos
fibrilares de péptido amiloide B se divide en AB40 y AB42
Tiene un
plegamiento anormal y como consecuencia surge el ataque a las sinapsis
Aparato de golgi

Ø El
aparato de Golgi es un orgánulo presente en todas las células eucariotas.
Pertenece al sistema de endomembranas.
Ø Es
conocido como “aparato reticular interno”
Ø está
formado por un conjunto de pilas de sacos aplanados denominados cisternas
Ø fue
visto por primera vez por LA VALLETE SAINT GEORGE en 1865 al estudiar
espermatocitos
Ø CAMILO
GOLGI quien logro describirlo en 1889 como un aparato reticular interno
Ø La técnica
de Schiff-acidoPeryodico marca a los glúcidos de Golgi y esto hace que se
puedan ver en el microscopio óptico.
Ø Formado
por diminutos sáculos envueltos por una membrana, aplanados y apilados a modo
de platos.
Ø Cada
sáculo se denomina cisterna.
Ø El número
de cisternas apiladas del AG varía dependiendo del tipo celular.
Ø Se
divide en dos caras funcionales CIS y TRANS.
Ø Está
formado por lamelas, vesículas y vacuolas
Ø Formado
por dictiosomas.
Ø En
células de plantas y organismos inferiores, estos apilamientos presentan a
menudo 20 o más cisternas.
ü El
aparato de Golgi presenta dos caras:
Ø Cara
cis (generalmente convexa) está orientada hacia el retículo endoplásmico y
recibe las proteínas de exportación.
Ø Cara
trans está orientada hacia los gránulos secretorios o los centriolos
ü Cisternas
Ø Entre
ambas regiones cis y trans existen cisternas centrales o medias que pueden
variar en número.
Ø La
cisterna más cercana al retículo endoplásmico es generalmente fenestrada y
presenta continuidad con la red cis-Golgi (RCG).
Ø En la
región trans, el AG se extiende y forma una red de estructuras tubovesiculares
conocida como red trans-Golgi (RTG).
Ø Las
cisternas cis, media y trans representan una serie de subcompartimentos
enriquecidos con enzimas específicas que llevan a cabo modificaciones
postraduccionales a proteínas recién sintetizadas.
ü Una de
sus funciones es la Glucosilacion:
Ø La
función de este organelo está relacionada con la adición de moléculas de azúcar
a los péptidos en tránsito para la formación de glicoproteínas.
ü Modelo
de maduración de cisternas
Ø Este
modelo habla de que las cisternas formaban la cara cis de la pila mediante la
fusión de los portadores membranosos desde el retículo endoplasmico y el ERGIC y que cada cisterna se movía
físicamente desde el extremo cis al trans de la pila y cambiaba de composición
conforme avanzaba, por lo tanto supone que cada cisterna madura a lo largo de
la pila.
Ø Modelo
de transporte vesicular
Ø Habla
de que el cargamento(proteínas secretoras,lisosomicas y de membrana) se lanza a
través de la pila de Golgi, desde la CGN hasta la TGN,en vesículas que se
desprenden de un compartimento de membrana y se fusionan con el compartimento
contiguo más avanzado de la pila.
ü Glucosilacion
Ø La
glucosilacion es la modificación de los hidratos de carbono unidos a
glucoproteínas y glucolipidos sintetizados en el retículo endoplásmico. Las
enzimas llamadas glucosiltransferasas incorporan residuos glucídicos
específicos; las glucosidasas eliminan residuos glucídicos específicos.
Ø La
secuencia en que se transfieren los azucares durante el ensamblaje de un
oligosacárido depende de la secuencia de acción de las glucosiltransferasas que
participan en este proceso.
Ø Hay
dos familias: N-glicoproteínas y O-glicoproteínas, depeniendo
del lugar de adición de los carbohidratos:
Ø N-glicoproteína:
los carbohidratos se unen al grupo amino de la cadena lateral del
aminoácido asparagina
Ø O-glicoproteína:
en este caso, el punto de unión es el grupo hidroxilo de las cadenas
laterales de los aminoácidos serina y treonina.
Ø A
diferencia de los oligosacaridos con enlaces N, cuya síntesis comienza en el
RE, los unidos con proteínas mediante enlaces O se articulan por completo
dentro del aparato de Golgi.
ü Primer
paso:
Ø Después
del retiro de los tres residuos de glucosa,
Ø Glucosidasa
1 quita un residuo de glucosa en el retículo endoplasmatico
Ø Glucosidasa
2 quita dos residuos de glucosa.
Ø Manosidasa
quita una manosa del oligosacárido formado
Ø Glucosilación
en aparato de Golgi
Ø El
oligosacarido pasa a la red Cis Golgi
Ø Actúa
la enzima Manosidasa quitando varios residuos de manosa en la región CIS Golgi.
ü Segundo
paso
Ø Actúa
la enzima N-acetil-glucosamina
transferasa I agregando un residuo de N-acetilglucosamina a uno de los residuos
de manosa en la región CIS Golgi.
ü Tercer
paso
Ø Actúa
la enzima Manosidasa II retirando dos residuos de manosa en el oligosacárido en
la región medial Golgi.
ü Cuarto
paso
Ø Actúa
la enzima N-acetil-glucosamina transferasa II agregando otro residuo de N-acetilglucosamina a la manosa
que quedo libre en la región medial
Trans Golgi.
ü Quinto
paso
Ø Actúa
la enzima fucosil -y -galactosil -transferasa en la región Trans Golgi
agregando residuos de galactosa para obtener un oligosacárido complejo.
ü Sexto
paso
Ø Actúa
la enzima Sialil-transferasa agrega un acidosialico en la región masTrans de
Golgi
ü Transporte
vesicular en el aparato de Golgi
Ø Es
mediado por pequeñas vesículas que geman desde un compartimento de membrana
(donador) que es el que produce las vesículas para fusionarse con un
compartimento (aceptor) que recibe la vesícula y su contenido.
Ø Los
materiales son transportados entre compartimentos por vesículas que se
desprenden de membranas donadoras y se fusionan con las membranas receptoras.
ü Gemacion
de vesículas
Ø La
gemación forma parte fundamente en el transporte vesicular, para que se lleve a
cabo la formación de una vesícula, se requiere de la participación de proteínas
de recubrimiento.Esta cubierta es utilizada como medio mecánico para que las
vesículas puedan dirigirse a su destino.
Ø Está
cubierta es utilizada como medio mecánico para que las vesículas.
ü Función
de cubiertas de proteínas
Ø Actúan
como dispositivo mecánico que hace que la membrana se curve y forme una
vesícula desprendible.
Ø Proporciona
un mecanismo para seleccionar los componentes que transporta la vesícula.
Ø Incluye
como cargamento en proteínas secretoras, lisosomicas y de membrana que
deben transportarse.
Ø La
cubierta de esta vesícula se encuentra formada por dos capas distintas de
proteínas: una jaula externa que forma el marco de la cubierta y una capa
interna de adaptadores que sirven para unir la cara externa de la bicapa
lipidica y el cargamento de vesículas.
ü Vesiculas
cubiertas COP
Ø Vesículas
cubiertas con COP I
Ø Mueven
materiales en sentido retrogrado: del ERGIC y la pila de Golgi “hacia atrás” al
ER y de las cisternas Golgi trans “de regreso” a las cisternas Golgi cis.
Ø Se
identificaron por primera vez en experimentos en los que las células se
trataron con moléculas de estructura similar al GTP pero a diferencia de este,
no pueden hidrolizarse.
ü Vesículas
cubiertas con clatrina
Ø Movilizan
materiales de la TGN a los endosomas,lisosomas y vacuolas vegetales.
Ø También
mueven materiales de la membrana plasmática a los compartimentos
citoplasmáticos a lo largo de la vía endocitica.
Ø Además
se han implicado en el transito de los endosomas y lisosomas
ü Vesículas
cubiertas con COP II
Ø Desplazan
materiales del retículo endoplásmico “hacia adelante¨al ERGIC y al aparato de
Golgi.
ü Conservación
y recuperación de las proteínas residentes del retículo endoplasmico
Ø Se
sugiere que influyen dos mecanismos:
Ø 1. Retención
de moléculas residentes que se excluyen de las vesículas de transporte.
Ø 2. Recuperación
de moléculas prófugas
Ø Las
proteínas solubles residentes de la luz del ER como la disulfuroisomerasa de
proteínas casi siempre tienen la señal de recuperación KDEL (lys-asp-glu-leu).
ü Ordenamiento
de proteínas en la red trans de Golgi (TGN)
Ø Esta
red es la última estación del aparato de Golgi, funciona como una instancia
clasificadora y dirige las proteínas hacia diversos destinos.
Ø Un
ejemplo es la vía de dirección de las enzimas lisosómicas a los lisosomas
Ø Paso 1
Ø Los
residuos de manosa de la enzima lisosomica se fosforilan en las cisternas de
Golgi.
Ø Paso 2
Ø Los
residuos de manosa luego se incorporan en forma selectiva en la vesícula
cubierta con clatrina en la TGN.
Ø Paso 3
Ø Se
cree que los receptores para la manosa 6-fosfato tienen doble función.
Ø Paso 4
Ø Los
receptores de la manosa 6-fosfato interactúan de manera especifica con las
enzimas lisosomicas en el lado luminal de la vesícula e interactúan de manera
especifica con los adaptadores en la superficie citosólica de la vesícula. Los
receptores de la manosa 6-fosfato se separan de las enzimas.
Ø Paso 5
Ø Una
vez que se separan los receptores para manosa-6 fosfato de las enzimas estos
regresan al aparato de Golgi.
Ø Paso 6
Ø Las
enzimas lisosomicas se vacían en un endosoma y al final en un lisosoma.
Ø Paso 7
Ø Los
receptores para manosa 6-fosfato también están presentes en la membrana
plasmática donde pueden capturar enzimas lisosomicas que se secretan hacia el
espacio extracelular y regresan las enzimas a una vía que las dirige a un
lisosoma.
ü Vesículas
cubiertas con Clatrina
Ø Estas
vesículas contienen:
Ø 1. Una
celosía externa parecida a un panal formada por la proteína clatrina,la cual
constituye un soporte estructural.
Ø 2. Una
capa interna formada por adaptadores de proteína que cubre la superficie de la
membrana de la vesícula y que está dirigida hacia el citosol.
ü Vesícula
con cubiertas COP II
Ø Selecciona
y concentra ciertos componentes para transportar en vesículas.
Ø Las vesículas
cubiertas con COPII median la primera rama del traslado por la viabiosintetica,
del RE al ERGIC y la red cis de Golgi.
Ø Las
proteínas seleccionadas por estas vesículas incluyen:
Ø -Enzimas
que actúan en las etapas avanzadas de la vía biosintetica, como las
glucosiltransferasas del aparato de Golgi.
Ø -Proteínas
de membrana que pueden unirse con cargamento soluble.
Ø Ejemplo:
Proteína G llamada Sar 1, que tiene función reguladora, en el inicio de la
formación de la vesícula y la regulación del ensamblaje de la cubierta de la
vesícula.
ü Formación
de vesículas
Ø 1.-Sar
1 es reclutada en la membrana del RE en la forma unida a GDP y es inducida a
intercambiar su GDP por un GTP por una proteína llamada GEF (factor de
intercambio de guanina)( al unirse al GTP, Sar1 sufre un cambio que hace que la
helice alfa en su extremo N terminal se inserte en la hoja citosolica de la
bicapa del RE.
Ø 2.-
Este evento induce la curvatura de la bicapa lipidica en ese sitio. (Constituye
una formacion de una membrana aplanada a una esferica).
Ø 3.-
Sar1-GTP atrajo dos polipeptidos adicionales a la cubierta COP II, Sec23 y
Sec24, que se unen con forma de banana, ( Sec 24 funciona como proteína
adaptadora de la cubierta COPII.
Ø 4.-
Las subunidades restantes de la cubierta COPII Sec23 y Sec 31, se unen con la
membrana para formar la jaula estructural externa de la cubierta proteinica.
Ø Después
de esto, se ensambla toda la cubierta COPII la yema se separa de la membrana
del RE en la forma de una vesícula cubierta por COP II.
·
Enfermedades relacionadas
·
Coroideremia
Ø Se
caracteriza por presentar invariablemente degeneración retiniana y de coroides.
Determinada genéticamente, con un modo de herencia recesivo ligado al cromosoma
X. El primer signo de afectación ocular consiste en ceguera nocturna que inicia
en la infancia temprana que progresivamente conduce a la ceguera total
alrededor de los 20 o incluso hasta los 45 años.
·
Síndrome de Lowe (síndrome oculocerebrorrenal)
Ø Trastorno
genético que se hereda en forma recesiva ligada al cromosoma X. Entre sus
complicaciones están cataratas congénitas, disfunción renal tubular y déficit
neurológico,proteinuria, aminoaciduria, fosfaturia y acidosis metabólica, así
como retardo mental, hipotonía, trastornos de la conducta y ausencia de
reflejos osteotendinosos profundos.
·
Enfermedad de Menke
Ø Células
en el cuerpo pueden absorber el cobre, pero son incapaces de liberarlo, defecto
en el gen ATP7A. El cobre se puede acumular en el intestino delgado y los
riñones, pero los niveles bajos de este elemento en otras zonas pueden afectar
la estructura de huesos, piel, cabello y vasos sanguíneos e interferir con la
función nerviosa.
·
Mulcolipidosis II
Ø Se
caracteriza por la presencia de múltiples inclusiones en el citoplasma de los
fibroblastos. Se debe a que existe una señalización anómala de enzimas
lisosomales en las células del tejido mesenquimatoso, como las hidrolasas
lisosomales durante su paso por Cis-golgi adquieren residuos de manosa
6-fosfato.
·
Mulcolipidosis III
Ø Se
presenta a muy temprana edad
Ø Retraso
mental progresivo
Ø Malformaciones
esqueléticas
Ø Los
pacientes mueren en la primera década de vida.
Ø Anomalias
cardiovasculares
Ø Presenta
una progresionmas lenta en el deterioro mental, viven hasta la edad adulta.
Ø Presenta
alteraciones en a las glicoproteinassericas (exportacion) que consisten en un peso molecular menor al
esperado debido a un bajo nivel de glucosilacion. Entre las cpmplicaciones que
se presentan están
Ø retraso
psicomotor
Ø Alteraciones
dermatologicas
Ø Oftalmologicas
Ø Y
disfuncionhepatica
ENDOCITOSIS
Ø Proceso
por el cual la célula interioriza los receptores de la superficie celular y los
Ligandos extracelulares unidos a ellos.
Ø La
fagocitosis describe la captación de partículas.
Ø
Ø ENDOCITOSIS
Ø Se
divide en dos categorías:
Ø Endocitosis
por volumen y la endocitosis mediada por receptor.
Ø
Ø ENDOCITOSIS
POR VOLUMEN:
Ø Es la
captación inespecífica de líquidos extracelulares.
Ø Cualquier
molécula, ya sea grande o pequeña, que esté presente en el liquido abarcado
también entra a la célula.
Ø La
endocitosis por volumen también retira porciones de la membrana plasmática
puede funcionar sobre todo en el reciclaje de membrana entre la superficie
celular y compartimentos interiores.
Ø ENDOCIRTOSIS
POR RECEPTOR (rme): Se refiere a la
captación de macromoléculas extracelulares específicas después de su unión con
receptores en la superficie externa de la membrana plasmática.
Ø ENDOCITOSIS MEDIADA POR RECEPTOR Y LA FUNCION
DE LAS CONCAVIDADES CUBIERTAS.
Ø Proporciona
un medio para la captación selectiva y eficiente de macromoléculas que pueden
estar presentes en concentraciones relativamente bajas en el líquido
extracelular.
Ø La
célula cuenta con receptores para la captación de muchos tipos diferentes de
ligando, incluidas las hormonas, factores de crecimiento, enzimas y proteínas
sanguíneas que transportan ciertos nutrientes.
Ø El
transporte de sustancias por la RME, mediada por clatrina, se une con
receptores que se reúnen en dominios especializados de la membrana, conocidos
como concavidades cubiertas.
Ø La
concentración de receptores presentes en dichas concavidades súper del 10 a 20
veces que en el resto de la membrana.
Ø Estas
concavidades se invaginan en el citoplasma y luego se liberan de la membrana
plasmática para formar vesículas cubiertas.
Ø Las
proteínas que capta la célula se concentran en la superficie extracelular de
una región invaginada de la membrana plasmática y forma una concavidad
cubierta.
Ø La
superficie citosolica de la concavidad se encuentra cubierta por material
erizado electrodenso formado por las proteínas clatrina.
Ø La concavidad
cubierta se colapsa para formar una yema cubierta.
Ø La
membrana plasmática comienza a separarse como vesícula con la proteína vitelina
en su superficie luminal y la clatrina citosolica.
Ø La
vesícula se separa por completo de la
membrana plasmática.
Ø CLATRINA:
cada molécula de clatrina está compuesta por tres cadenas pesadas y tres
ligeras unidas para formar un ensamble de tres ramas llamado modulo tripoide de
clatrina.
Ø Las
vesículas cubiertas formadas durante la endocitosis también contienen una capa
de adaptadores complejos situados entre la celosía de clatrina y la superficie
de la vesícula se queda frente al citosol.
Ø AP2 à Es el adaptador que
opera en conexión con la endocitosis mediada por clatrina.
Ø Estos
adaptadores se incorporan en las vesículas que se desprenden de la membrana
plasmática.
Ø La
subunidad µde los AP2 se acopla a las colas citoplasmáticas de los receptores
específicos de la membrana plasmática à
conduciendo a una concentración de receptores seleccionados y sus moléculas de
cargamento unidas, en la vesicula emergente.
Ø La
subunidad β de los AP2 se une y congrega las moléculas de clatrina de la
celosía suprayacente.
Ø
Vía endocitica
Ø Los
receptores de actividades constitutivas, como el receptor para LDL, se envían
de regreso a la membrana plasmática mientras que sus Ligandos se transfieren a
los endosomas tardíos.
Ø Los
receptores de señalización, como el EGF, casi siempre se transportan a los
endosomas tardíos junto con sus Ligandos.
Ø Los
endosomas tardíos también reciben enzimas lisosómicas recién sintetizadas de la
red trans Golgi.
Ø Estas
enzimas se trasladan con receptores de manosa 6-fosfato que regresan a la TGN.
Ø El
contenido de los endosomas tardíos se transfiere a los lisosomas por varias
rutas
Fagocitosis
Ø Es la
tarea extensa de algunos tipos de células especializadas en la captación de
partículas relativamente grandes del ambiente.
Ø Muchos
protistas unicelulares atrapan
partículas de alimento y microorganismos más pequeños y los encierran dentro de
pliegues de su membrana plasmática.
Ø Los
pliegues se fusionan para formar una vacuola que se separa de la membrana
plasmática hacia el interior (vacuola o fagosoma).
Ø Después
este fagosoma se fusiona con un lisosoma y el material se digiere dentro del
fagolisosoma.
Ø En
animales la fagocitosis es un mecanismo protector en lugar de una forma de
alimentación.
Ø Estos
cuentan con fagocitos profesionales como los macrófagos y neutrófilos, los
cuales se desplazan por la sangre y tejidos, donde se encargan de fagocitar microorganismos
invasores, células dañadas o muertas y detritos.
Ø Las
células fagocíticas reconocen a los materiales y los unen mediante receptores
en su superficie antes de capturarlos.
Ø Una
vez dentro del fagocito, los microorganismos pueden destruirse co las enzimas
lisosómicas o con radicales libres de oxigeno generados dentro de la luz del
fagosoma.
Lisosoma

Generalidades
·
Son organeros
digestivos ricos en enzimas hidrológicas como proteasas, nucleasas,
glucosidasas, lipasas y fosfolipasas.
·
Representan un
compartimento digestivo principal en la célula que degrada macromoléculas
derivadas de los mecanismos endocíticos, además de producir su autofagia.
·
Las enzimas lisosómicas
son de carácter hidrolasa acida ya que su pH es de 4.6.
§ Hidrolasas ácidas involucradas en la
digestión de macromoléculas
·
Glicosidasas:
involucradas en la degradación de cadenas glicosídicas.
·
Proteasas:
involucradas en la hidrólisis de cadenas péptidicas.
·
Lipasas:
hidrolizan esfingolípidos, ésteres de ácidos grasos y fosfoglicéridos.
·
Fosfatasa:
hidrolizan grupos fosfato
·
Nucleotidasas:
hidrolizan ácidos nucleicos
§ Funciones
·
Degradación de
materiales que llegan a la célula desde el ambiente extracelular.
·
En mamíferos,
las células fagocíticas eliminan detritos y micoorganismos.
·
Las bacterias ingeridas
se desactivan por el pH del lisosoma y lo digiere.
·
Transportan productos
finales de la digestión hacia el citoplasma, donde se utilizan en los procesos
sintéticos de la célula o sufren exocitosis.
§ Membrana
Lisosómica
·
Tiene una estructura
fosfolipídica, ya que contiene colesterol y ácido lisobifosfatídico.
·
Clasificación de las proteínas esctructurales
·
Proteínas de membrana
asociadas con lisosomas (LAMP)
·
Glucoproteínas de
membrana lisosómica (LGP)
·
Proteínas intergrales
de membrana lisossómica (LIMP)
§ Clasificación
Funcional
·
Lisosomas Primarios:
vesículas fagóciticas derivadas del Aparato de Golgi que contiene hidrolasas
ácidas y tienen diversas funciones.
·
Leucocitos: neutrófilos,
eosinófilos y monocitos.
·
Lisosomas secundarios: son
lisosomas primarios fusionados con otras sustancias de origen interno o
externo.
·
Vacuolas heterofágicas
§ Vacuolas autofágicas
Vesículas autofágicas -
Autofagosoma
·
Es probable que se
sintetizan en el RE que contiene
fosfatasa ácida.
·
La membrana de la
vesícula envuelve a las partículas que serán degradadas.
·
A los autofagosomas se
fusionan lisosomas para formar los Autofagolisosomas,
que inician con la degradación del
contenido del autofagosoma.
§ Vesículas heterofágicas- Fagolisosomas
·
Se encuentran en
células fagocíticas profesionales:
·
Monocitos
·
Macrófagos
·
Células de Kupffer
·
Contienen enzimas
lisosomales y partículas ajenas a la célula que han sido capturadas por
fagocitosis.
·
La síntesis del
fagolisosoma es un mecanismo de defensa para microorganismos que penetran en el
por diferentes vías.
§ Endosoma
Orgánulos citoplasmáticos
estables sintetizadas por endocitosis, su pH es de 6-6.2
Endosomas Primarios
·
Se encuentran en el
citoplasma
·
Su estructura es tubulovestibular
·
Poseen un pH de 6.2-6.
·
Clasifican y reciclan
proteínas interiorizadas por vías endociticas.
Endosomas Tardíos
·
Se encuentran cerca del
Aparato de Golgi y del núcleo.
·
Su pH promedio es de 5.5
§ Biogénesis
de los lisosomas

§ Autofagia
·
Mecanismo celular donde
proteínas citoplasmáticas, orgánulos celulares son degradadas en los lisosomas,
·
Mantiene una
homeostasis entre las funciones anabólias y catabólicas de las células.
·
Permite que la célula
fagocite orgánulos innecesarios o no deseados.
·
Se divide en tres
mecanismos:
·
Macroautofagia
·
Microautofagia
·
Autofagia mediada por
chaperonas
§ Macroautofagia
·
Proceso en el cual una
porción del citoplasma o un orgánulo completo es rodeado por una membrana doble
para formar un autofagosoma
·
El autofagosoma se
fusiona con un lisosoma y genera autofagolisosoma, en el cual el organelo
encerrado se degrada ylos productos de degradación se hacen disponibles para la
célula.
§ Microautofagia
·
Proceso en el que las
proteínas citoplasmáticas son degradadas en un proceso lento y continuo en
condiciones fisiológicas normales
§ Autofagia mediada por chaperonas
·
Proceso selectivo de
degradación proteica que requiere la colaboración de chaperonas citosólicas
específicas como la proteína chaperona de choque térmico denominada hsc73.
§ Enfermedades
de Lisosoma
Clasificación por
almacenamiento lisosómico:
·
Esfingolipidos
·
Mucopolisacaridos
·
Trastornos de la
biogénesis lisosómica
·
Glucoproteinosis
·
Trastornos por insuficiencia
monoenzimática
·
Trasornos de la
membrana lisosómica
§ Sandhoff
·
Deficiencia
enzimática: Hexosaminidasa A y B
·
Producto acumulado:
Ganglósidos GM” y globósidos
·
Manifestación Clínica:
Crisis convulsivas, ceguera temprana, deterioro progresivo de funciones motoras
y mentales, macrocefalia, cara de muñeca, hapatoesplenomegalia.
§ Krabbe
·
Deficiencia enzimática: Galactocerebosida
·
Producto acumulado: Galactocerebrósido
·
Manifestaciones clínicas: Déficit de mielina,
retraso mental, muerte años, rigidez del tono muscular, disfagia, alteraciones
visuales, vómito.
§ Niemann-Pick
·
Deficiencia enzimática:
Esfingomielinasa
·
Producto acumulado:
Enfingomielina
·
Manifestación clínica:
Hepatoesplenomegalia, abdomen globoso, eritema retoocular, disfagia, pérdida de
habilidades motrices.
·
§ Aspartilglucosaminuria
·
Deficiencia enzimática:
N-aspartil-beta-glucosaminidasa
·
Producto acumulado:
Oligosacáridos N-ligados
·
Manifestación clínica:
anomalías esqueléticas, retraso del desarrllo psicomotor, rasgos faciales y
óseos característicos, hepatomegalia, cataratas, baja estatura, crisis del
pequeño mal.
§ α- Manosidosis
·
Deficiencia enzimática:
α- Manosidasa
·
Producto acumulado: α-
Manósidos
·
Manifestación clínica:
Pie equino, hidrocefalia, inmunodeficiencia, anomalías esqueléticas,
discapacidad auditiva, periodo de psicosis, debilidad muscular, artialgias y
ataxia.
§ Sx de Hurler
·
Deficiencia enzimática:
a-L- Iduronidasa
·
Producto acumulado:
Dermatán sulfato, heparán sulfato
·
Manifestación clínica:
Baja estatura, engrosamiento de rasgos faciales, miocardiopatías, pérdida
auditiva, retraso del desarrollo, organomegalia, hernias e hirsutismo.
§ Wolman
·
Deficiencia enzimática:
Lipasa ácida
·
Producto acumulado:
Ésteres de colesterol y triglicéridos
·
Manifestación clínica:
Vómitos, Diarrea, Esteatorrea, hepatoesplenomegalia, distensión abdominal,
déficit mental, anemia grave y caquexia.
§ Canavan
·
Deficiencia enzimática:
Aspartocilada
·
Producto acumulado:
ácido N- acetilaspártico
·
Manifestación clínica
·
Canava leve: leve
retraso del desarrollo, disartria.
·
Canavan grave:
hipotonía grave, retraso del desarrollo, concentración alta de ácido, N-
acetil-L- Aspártico en orina, sangre y LCR
§ Danon
·
Deficiencia enzimática:
Proteína de membrana asociada Lisosómica 2 (LAMP2)
·
Producto acumulado:
Presencia de vacuolas autofágicas
·
Manifestación clínica:
Miocardiopatías severa, debilidad muscular, retraso mental, palpitaciones,
disnea, calambres.
§ Gota
·
El ácido úrico
proveniente del catabolismo de las purinas se produce en exceso, provocando la
deposición de cristales de urato en las articulaciones.
·
Manifestaciones
clínicas
- Artralgia en el dedo gordo del pie, la rodilla o el tobillo
- El dolor es de carácter pulsátil, opresivo o insoportable y
aumenta durante la noche.
- Puede haber fiebre.
§ Artritis Reumatoides
·
Causa la destrucción de
las membranas lisosomales, con la consecuente liberación de las enzimas y la
lisis celular.
·
Manifestaciones
clínicas:
- La rigidez matutina.
- Las articulaciones pueden sentirse calientes, sensibles y
rígidas cuando no se usan durante una hora.
- Artralgia
- Dolor torácico al respirar
- Resequedad en ojos y boca
§ Leucodistrofia Metacromática
·
Deficiencia enzimática: Arilsulfatasa A.
·
Existe una disfunción de sustancia blanca cerebral metacromasia,
provocando hipotonía y retraso mental.
§ Gaucher
·
Deficiencia enzimática:
Glucocerebrosidasa
·
Producto acumulado:
Glucocerebrosidos
·
Manifestaciones:
retraso mental, hepatoesplenomegalia, abdomen globoso.
§ Tay- Sachs
·
Deficiencia
enzimática: Hexosaminidasa A y B
·
Producto acumulado:
Ganglósidos GM” y globósidos
·
Manifestación Clínica:
Crisis convulsivas, ceguera temprana, deterioro progresivo de funciones motoras
y mentales, macrocefalia, cara de muñeca, hapatoesplenomegalia.
§ Fabry
·
Deficiencia
enzimática: La enzima faltante es
la α-galactosidasa.Esta ligada al
cromosoma X
·
Producto acumulado:
Ganglósidos GM” y globósidos
·
Manifestación Clínica:lesiones cutáneas
(angioqueratoma), disminución o ausencia de sudoración, opacidades en córnea y
cristalino, dolor y parestesias en las extremidades, con afección vascular de
distintos órganos como cerebro, corazón y riñón
§ Sx de Marcoteaux- Lamy
·
Trastorno por
degradación de los glucosaminoglicanos
·
Existe una deficiencia proteica de GalNAc
4-sulfatasa/arilsulfatasa y el producto acumulado es el Dermatan sulfato
Peroxisoma

Son vesículas simples
limitadas por membranas, que pueden contener un centro denso y cristalino de
enzimas oxidativas”.
·
¿Donde se
encuentra?
Se encuentran en las
células eucariotas.
Localizado cerca del RE
·
Biosintesis
·
Su
formación y proliferación se produce de
síntesis de novo = nuevos peroxisomas
·
Las
proteínas implicadas en la biogénesis del peroxisoma y en el transporte de las
proteínas peroxisomales se llaman peroxinas, codificadas por
los genes PEX.
·
Se
conocen hasta el momento 15 genes PEX.
·
Importancia
·
Papel
esencial en el metabolismo lipídico
“ORGANELOS MULTIFUNCIONALES”
·
+ de 50
enzimas que participan (β- oxidación) de
cadena muy larga ( 24-26 carbonos).
·
Síntesis
de plasmalógenos localizados en la mielina, colesterol y ácidos biliares.
·
Estructura
·
Son
orgánulos celulares que desempeñan una función primordial en la utilización del
oxígeno.
·
Morfológicamente
se parecen a los lisosomas, pues son partículas esféricas, limitadas por una
membrana, de un diámetro variable que oscila entre 0.3 y 1.5 µm, y con un
contenido enzimático.
·
Las
enzimas que tienen no son hidrolasas ácidas, sino enzimas que intervienen en el
metabolismo del H2O2 que junto con las mitocondrias y cloroplastos colaboran en
ciertas funciones.
·
Se
observaron por primera vez en el riñón y en el hígado de roedores (1950), y se
les denominó microcuerpos.
·
Después se fueron localizando en muchos tipos
celulares de vertebrados, protozoos, levaduras y en algunos tipos celulares de
vegetales.
·
Con el
tiempo, se observan peroxisomas en casi todos los tipos celulares, al punto que
ya se consideran un orgánulo habitual de las células.
·
Algunas
de las técnicas especiales en las que se manifiestan son en los enterocitos que
son muy abundantes pero pasan desapercibidos por su pequeño tamaño (0.2 µm).
·
Función
·
Se
encargan de la desintoxicación de la célula, en especial de la degradación de
los ácidos grasos de cadena muy larga.
·
Se
denominan así porque sus enzimas utilizan el “O2 molecular” para eliminar
átomos de “Hidrogeno” de sustratos específicos, por medio de una reacción
oxidativa que produce H2O2.
·
El H2O2
es un metabolito muy tóxico, por lo cual la enzima catalasa se encarga
de degradarlo a oxígeno y agua.
·
CATALASA
- 40% de la proteína total de los peroxisomas del
hígado
·
Catabolismo
de purinas
·
Los
ácidos nucleicos viejos se degradan primero en nucleótidos y después en bases
púricas y pirimidinas.
·
Estas
bases son reutilizan para la síntesis de nuevos ácidos nucleicos o degradadas.
·
En la
degradación de las bases púricas intervienen diversas enzimas del peroxisoma.
El H2O2 que se libera con estas oxidaciones es descompuesto por la catalasa.
·
El acido úrico
se degrada a alantoína, para después ser degradado a acido glioxilico y urea y
finalmente ser convertida en amoniaco.
·
METABOLISMO
DE LOS LÍPIDOS EN LAS CÉLULAS ANIMALES
·
Los
peroxisomas de las células animales intervienen en el metabolismo de los
lípidos realizando procesos que tienen lugar en otros orgánulos.
·
Entre un
10 y un 25% de los ácidos grasos se degradan en peroxisomas y el resto, en
mitocondrias y este proceso de degradación se denomina β-oxidación y conduce a la formación de
acetil-CoA.
·
En
células animales (el colesterol, el dolicol y los ácidos biliares) pueden ser
sintetizados en los peroxisomas, además de en el REL.
·
METABOLISMO DEL ÁCIDO GLICÓLICO
·
El ácido
glicólico es un subproducto de la fotosíntesis de los cloroplastos, producido
por la fijación de O2 en la enzima RUBISCO.
·
El ácido
glicólico entra en los peroxisomas y es oxidado a ácido glioxílico, el cual se
convierte en glicina, que pasa de los peroxisomas a las mitocondrias donde se
transforma en serina y CO2
·
CONVERSIÓN
de GRASAS-HIDRATOS DE CARBONO: CICLO DEL GLIOXILATO
·
Tiene
lugar en algunos órganos vegetales, y se ha estudiado con detenimiento en la
semilla de ricino, y cuando se produce la germinación de esta semilla, la grasa
del endosperma se convierte en glúcidos.
·
Las
moléculas de Acetil-coa que se producen en la degradación de ácidos grasos se
usan para producir acido succínico, en el proceso ciclo del glioxilato.
·
El ácido
succínico produjo en este ciclo, abandona los glioxisomas y penetra en las
mitocondrias, cuya matriz es oxidado en
C-Krebs a ácido oxalacético, que abandona las mitocondrias y se convierte en
glucosa en el hialoplasma.
·
ENFERMEDADES PEROXISOMALES
·
SINDROME DE ZELLWEGER
- Su origen etiológico se encuentra en una anomalía
genética que da lugar a una producción deficiente del peroxisoma, que
causan la muerte en la lactancia temprana.
- Caracteriza
por una acumulación anormal de ácido fitánico, de colesterol o ácidos
biliares, en diversas áreas como el cerebro, hígado o riñones.
- Se presenta dimorfismo craneofacial, anormalidades
del esqueleto, extremidades proximales cortas, encefalopatía,
convulsiones, anormalidades oculares como retinopatía, cataratas y
enfermedad del hígado. (reconocible
por alteraciones neurológicas, visuales y hepáticas)
- Las personas con esta enfermedad carecen de
peroxisomas en las células hepáticas y renales, y aun no existe alguna
cura para esta enfermedad.
·
ADRENOLEUCODISTROFIA
neonatal
- Conocida como Adrenomieloneuropatía o Suprarrenoleuco
Distrofia (ADL), es causada por
un defecto
de una proteína de membrana que transporta ácidos grasos de cadena muy
larga (VLCFA) hacia los peroxisomas, con la estructura del peroxisoma intacta, ligada al
cromosoma X.
- Existe una falla en la β- oxidación
de los ácidos grasos, almacenamiento anormal de lípidos en el cerebro,
medula y glándulas suprarrenales.
- Se
produce la acumulación de (VLCFA) en los testículos, hígado, medula
suprarrenal, cerebro.
- Los
niños no presentan síntomas hasta la parte media de la infancia.
·
Enfermedad de refsum
infantil (EDI)
- Es
una enfermedad metabólica neurodegenerativo de peroxisomas, perteneciente
al grupo de las lipidosis.
- Es
hereditaria y se transmite de padres a hijos según un patrón autosómico
recesivo.
- Se
parecida al síndrome de Zellweger, pero es distinta en adultos.
- Se
manifiesta por la retinitis pigmentosa, nistagmo, ataxia cerebelosa,
sordera de percepción, deformidades esqueléticas e ictiosis,
hepatomegalia, así como neuropatía periférica.
- La
esperanza de vida puede llegar a los 20 años.
- Esta
es una enfermedad muy rara que afecta a 1 % de cada 20 millones de
personas.
Mitocondria
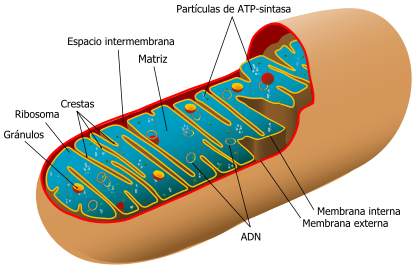
·
El origen de las mitocondrias está apoyado en
la teoría de que una célula procariota se fusionó en un momento de
la evolución con otra célula procariota o eucariota.
·
Sus fundamentos están basados en que las
bacterias y las mitocondrias tienen mucho en común, tales como el tamaño, la
estructura, componentes de su membrana y la forma en que producen energía, etc.
·
Las mitocondrias poseen su
propio ADN y están recubiertas por su propia membrana.
·
El código genético del ADN mitocondrial suele ser diferente al código genético del
ADN nuclear.
Función
·
Captación y liberación de iones de calcio
·
Síntesis de sustancias
·
Generan moléculas de ATP
·
Está conformada por:
·
Una membrana externa
·
Espacio intermembrana
·
Una membrana interna
·
Crestas
·
Matriz mitocondrial
·
Membrana mitocondrial interna se encuentra
subdividida en: membrana limitante interna y crestas
·
Membrana limitante interna: importa proteínas
mitocondriales
·
Crestas: ayudan en la respiración aeróbica,
formación de ATP y ayudan a incrementar las áreas de la superficie.
·
Espacio intermembrana: tiene la misma
composición que el citoplasma de una célula, y sus proteínas son conocidas por
su participación en la muerte celular.
·
Matriz mitocondrial
·
Contiene: ribosomas, moléculas de DNA (las
mitocondrias tienen su propio material genético) y codifican 24 RNA.
·
Transporte de lípidos y proteínas en la
mitocondria
·
El piruvato y los ácidos grasos se transportan
desde el citosol a las mitocondrias a través de la membrana mitocondria
externa.
·
Se transforman en acetil coenzima A (acetil
CoA) en la matriz mitocondrial por acción de las enzimas del ciclo del ácido
cítrico. De modo que la célula libera CO2 como desecho metabólico.
·
La translocasa de la membrana mitocondrial
externa (TOM) constituye la vía habitual de entrada de proteínas precursoras
codificadas por genes del núcleo celular.
·
Captación de proteínas en las mitocondrias
·
Existen cuatro compartimientos a los cuales
pueden llegar las proteínas:
·
OMM
·
IMM
·
Espacio intermembranoso
·
Matriz
·
Las proteínas mitocondriales cuentan con una
secuencia directriz removible, llamada presecuencia
situada en el extremo N de la molécula.
·
Esta presecuencia comprende varios residuos con
carga positiva en una cara de la hélice y residuos hidrófobos en la cara
contraria.

COMPLEJOS
TRANSPORTADORES DE ELECTRONES
COMPLEJO
l (Deshidrogenasa de NADH)
-
Puerta de entrada a la CTE
-
Cataliza la transferencia de un par de
electrones del NADH a la ubiquinona para forma ubiquinol.
-
Es un conglomerado enorme en forma de L que
contiene por lo menos 45 subunidades diferentes y presenta una masa molecular
cercana a 1 millón de daltones.
COMPLEJO ll (Deshidrogenasa de Succinato
-
Está formado por cuatro polipéptidos: dos
subunidades hidrófobas que fijan la proteína a la membrana y dos subunidades
hidrófilas que comprenden la enzima del TCA.
-
Suministra una vía para alimentar al FAD y la
ubiquinona con electrones de baja energía.
-
Se mueven los electrones a través de 3
cúmulos de hierro azufre.
-
También tiene un grupo hemo, el cual atrae a
los electrones que se han escapado
-
No se acompaña de translocación de protones
COMPLEJO lll
(Citocromo bc1)
-
Transferencia de electrones del ubiquinol al
citocromo c.
-
Se bombean 4 protones por cada 2 electrones
que pasan por el complejo lll.
-
Dos protones provienen de la molécula de
ubiquinol que ingreso al complejo y dos se retiran de la matriz como parte de
la segunda molécula de ubiquinol.
COMPLEJO lV
(Oxidasa de citocromo c)
-
El paso final en el
transporte de electrones en una mitocondria es la transferencia de dichas
partículas del citocromo c reducido al
oxigeno
-
El complejo
IV o citocromo c oxidasa; capta cuatro electrones de las cuatro
moléculas de citocromo c y se transfieren al oxígeno (O2), para
producir dos moléculas de agua (H2O).
-
Al mismo tiempo, se translocan cuatro protones
al espacio intermembrana, por los cuatro electrones.
-
Además
"desaparecen" de la matriz 2 protones que forman parte del H2O.
Translocación de protones y establecimiento
de la fuerza protón-motriz
-
La translocación de protones a través de la
membrana interna es electrogénica porque aumenta la cantidad de cargas
positivas en el espacio intermembrana y el citosol e incrementa la cantidad de
cargas negativas dentro de la matriz. Hay dos componentes del gradiente de
protones que deben considerarse
-
La diferencia de concentraciones de iones de
hidrogeno entre un lado de la membrana y el otro.
-
El voltaje, que se produce por la separación
de carga a través de la membrana. Un gradiente tienen un componente de
concentración químico y el otro eléctrico a esto se le denomina gradiente
electroquímico
-
La energía de ambos componentes del gradiente
se expresa como fuerza protón-matriz que se mide en mini voltios.
-
La contribución del potencial eléctrico a la
fuerza protón-matriz comparada con la participación del gradiente pH depende de
la permeabilidad de la membrana interna.
-
Por ejemplo en el movimiento de protones
hacia el exterior durante el transporte de electrones se acompaña con carga
negativa.
-
Para que se mantenga una fuerza protón matriz
es necesario que la membrana mitocondrial interna permanezca impermeable a los
protones.
-
De lo contrario el gradiente establecido se
disipa debido al escape de protones de regreso a la matriz, lo que conduce la
liberación de energía en forma de calor.
Mecanismo para la formación de ATP
-
1960 Humberto Fernández Moran: descubrió una
capa de esferas unidas mediante tallos a la cara interior de la membrana
interna
-
Efrain Racker: aislo las esferas de la
membrana interna a las que llamo F1 y se comportaban como una ATPasa
-
Si se considera que la hidrolisis del ATP es
la reacción inversa a su formación, la función de las esferas F1 se torna mas
evidente, contiene el sitio catalítico en el que ocurre por lo general la
formación de ATP:
-
1. Las enzimas no afectan la constante de
equilibrio de la reacción que catalizan
-
2. Las enzimas son capaces de catalizar las reacciones en ambos sentidos
Estructura de la sintasa de ATP
-
El ATP, Adenosina trifosfato, es la principal molécula de la que obtienen y
almacenan energía los
seres vivos. La degradación a ADP y fosfato inorgánico del ATP genera energía
que los enzimas del organismo aprovechan para realizar las funciones que
requieren un aporte energético.
-
El enzima encargado
de sintetizar esta molécula en las células se
denomina ATP sintasa. Normalmente al romper
moléculas complejas se
libera energía en forma de protones que la ATP sintasa
aprovecha para generar ATP, que será almacenado para su uso posterior
-
La
ATP sintasa es un complejo grande, de unos 371 KDa.
Está formada por varias subunidades divididas
entre la unidad bombeadora de protones,
H+, llamada F0 que
se encuentra en la membrana y
la unidad catalítica F1 en el citoplasma o
en el lumen del orgánulo.
-
La
unidad catalítica, F1, está formada a su vez por 5
tipos de subunidades. Las 3 subunidades alfa y
las 3 beta pertenecen
a la familia de las NTPasas (proteínas de formación de bases trifosfatos).
-
Las
subunidades alfa y las beta son las encargadas de unir el ADP y el
fosfato inorgánico,
aunque en la ATP sintasa tan solo las subunidades beta
participan en la catálisis del ATP. Las 3 subunidades beta se
generan a partir de 3 genes diferentes, aunque las cadenas de aminoácidos son
equivalentes.
-
Además la subunidad catalítica cuenta con
una subunidad gamma, una delta y una épsilon. Las subunidades gamma
y épsilon anclan F1 a F0, formando un
tallo
-
Además
la subunidad gamma es la encargada de la
rotación de la unidad sintetizadora, con lo que modifica a la subunidad beta
para que acepte ADP.
FUNDAMENTO DE LA FORMACIÓN DE ATP SEGÚN EL MECANISMO DE CAMBIO DE UNIÓN
-
1. La energía liberada por el movimiento de
los protones no se usa para impulsar la fosforilaciòn del ADP en forma directa, sino que se emplea para
cambiar la afinidad de unión del sitio activo por el producto
-
2.
Cada sitio activo adquiere de manera sucesiva tres diferentes
conformaciones con afinidades distintas por los sustratos y los productos.
-
3. El ATP se sintetiza por catálisis
rotatoria, en la que una parte de ATP sintasa gira con respecto a otra parte.
-
OTRAS FUNCIONES DE LA FUERZA PROTÓN MOTRIZ ADEMÁS DE LA SÍNTSIS DE ATP
-
Promueve la captación de ADP y P i en las
mitocondrias a cambio de ATP e H+
-
Puede usarse como fuente de energía para
atraer iones de calcio
-
Impulsa los eventos que inducen la función
mitocondrial
-
Hace que polípeptidos entren a la mitocondria
desde la matriz
REPRODUCCIÓN MITOCONDRIAL
-
Existen pruebas de que las mitocondrias se
reproducen antes de la mitosis para responder al aumento de las necesidades
metabólicas de la célula y para sustituir a mitocondrias viejas, que terminan
siendo degradadas en citolisosomas.
-
La composición de la membrana mitocondrial
externa es más parecida a la del retículo endoplasmático, mientras que la
interna se parece más a la membrana plasmática de las células procariotas.
-
Los componentes de la matriz mitocondrial son
mucho más semejantes a los del citoplasma de las células procariotas que a los
del citoplasma de las células eucariotas.
-
La cadena transportadora de electrones y la
ATP sintetasa de la membrana interna y crestas mitocondriales tienen su
equivalente en el mesosoma Bacteriano.
-
Las mitocondrias de células eucariotas muy
diferentes
-
entre sí contienen en su membrana proteínas
con antígenos común.
-
-
IMPORTANCIA CLÍNICA: Herencia
mitocondrial
-
Las mitocondrias se transfieren a través de la
madre. Las enfermedades mitocondriales pueden afectar tanto a hombres como a
mujeres, aunque los primeros no pueden transmitirlas
-
Epilepsia mioclónica
con fibras rojas rasgadas (MERRF): La MERRF se debe a una mutación puntual de
un gen del cromosomamitocondrial que codifica ARNt para lisina. La anomalía en
el ARNt altera lasíntesis de las proteínas implicadas en el transporte de electrones
y la producción de ATP -
-
Neuropatía óptica
hereditaria deLeber (LHON) :La enfermedad se restringe al ojo. Los
pacientesafectados presentan una pérdida súbita de visión en la segunda o la
tercera décadade la vida.
-
Síndrome
médula-páncreas de Pearson:Anemia y miopatía mitocondrialobservadas durante la
infancia.
-
LEBER: Entre los 18 y los 30 años se observa con frecuencia una pérdida de
visión central aguda o subaguda, brusca e indolora.
-
Afecta a ambos ojos
simultáneamente o de forma secuencial, con pérdida de visión en el segundo ojo
semanas o meses después.
-
También pueden darse
otros signos neurológicos. Estas anomalías se conocen como Leber
"plus", e incluyen trastornos motores, distonía, temblor postural y
ataxia cerebelosa.
-
PEARSON: Dicho síndrome es entonces un disturbio mitocondrial congénito, de
carácter raro, que se da normalmente como consecuencia de un rearreglo del ADN
mitocondrial o también pero menos frecuentemente por causa de mutaciones.El
síndrome de Pearson se caracteriza por una anemia sideroblástica refractaria,
vacuolización de los precursores de la médula ósea y disfunción exocrina del
páncreas.
-
BARTH: El BTHS está causado por mutaciones en el gen TAZ (tafazzin;
Xq28) que codifica la aciltransferasa Taz1p implicada en el metabolismo de la
cardiolipina, un fosfolípido muy importante de las membranas mitocondriales
internas. Lo cual compromete finalmente la estructura mitocondrial o la función
de la cadena respiratoria.
-
Síndrome de Leigh: Síntomas son la falta de succión en los bebés y la
pérdida de control de la cabeza y de los movimientos voluntarios. pérdida de
apetito, vómitos, irritabilidad, llanto continuo y convulsiones.Si la
enfermedad progresa, los síntomas incluyen debilidad generalizada, falta de
tono muscular, espasticidad, trastornos del movimiento, incapacidad para
coordinar el equilibrio.
-
El síndrome de Leigh
se puede clasificar en:
-
ADN mitocondrial o
Síndrome de Leigh de transmisión (o herencia) materna
-
ADN nuclear: causada
por una mutación en el ADN nuclear, y sub-dividido de acuerdo al modo de
herencia y del gen mutado en la forma con herencia autosómica
recesiva y la forma con herencia ligada al cromosoma X.
-
Síndrome de Kearns-Sayre: Síntomas: sordera bilateral neurosensorial,
las afectaciones cardiacas, las afectaciones del sistema nervioso central, la
miopatía del músculo esquelético, los desórdenes intestinales y endocrinos y el
fallo renal.
-
El KSS está causado
por delaciones de grandes fragmentos de ADN mitocondrial (ADNmt), resultando en
la pérdida de genes involucrados en la ruta de señalización de la fosforilación
oxidativa.
-
Tratamiento:
colocación de un marcapasos, proporcionar audífonos. El suplemento con coenzima
Q10 ha resultado ser beneficioso en algunos casos. Las manifestaciones
oftalmológicas se pueden tratar quirúrgicamente
-
Encefalopatía Mitocondrial: Herencia: La mutación 3271T> C del gen ARNt Leu
-
Síntomas :
-
cefaleas con vómitos
y, en ocasiones, signos de pseudoapoplejía, como confusión, hemiparesia y
hemianopsia.
-
A menudo se producen
en pacientes con síntomas crónicos como debilidad muscular, sordera, diabetes,
baja estatura, miocardiopatía.
-
No existe ningún
tratamiento que hasta hoy haya sido exitoso


No hay comentarios:
Publicar un comentario